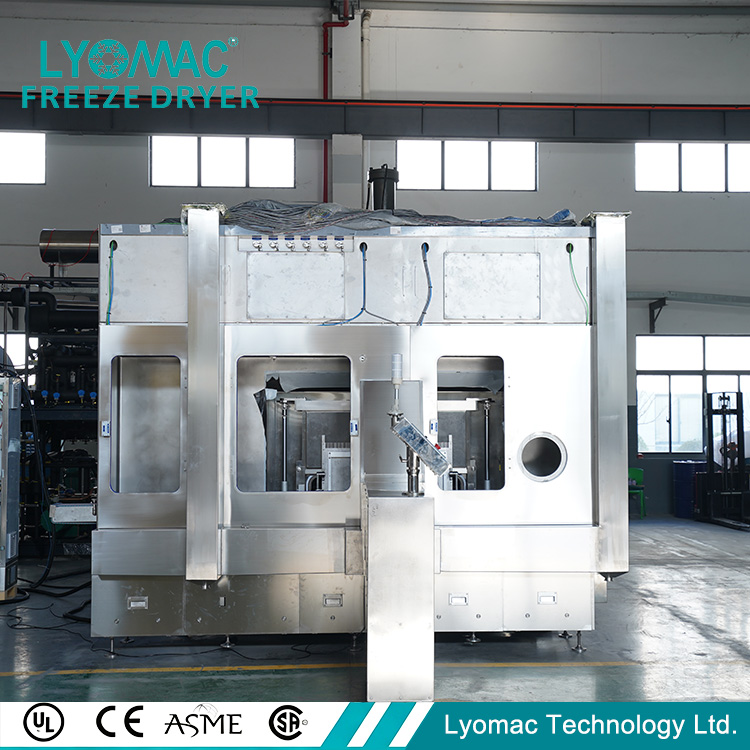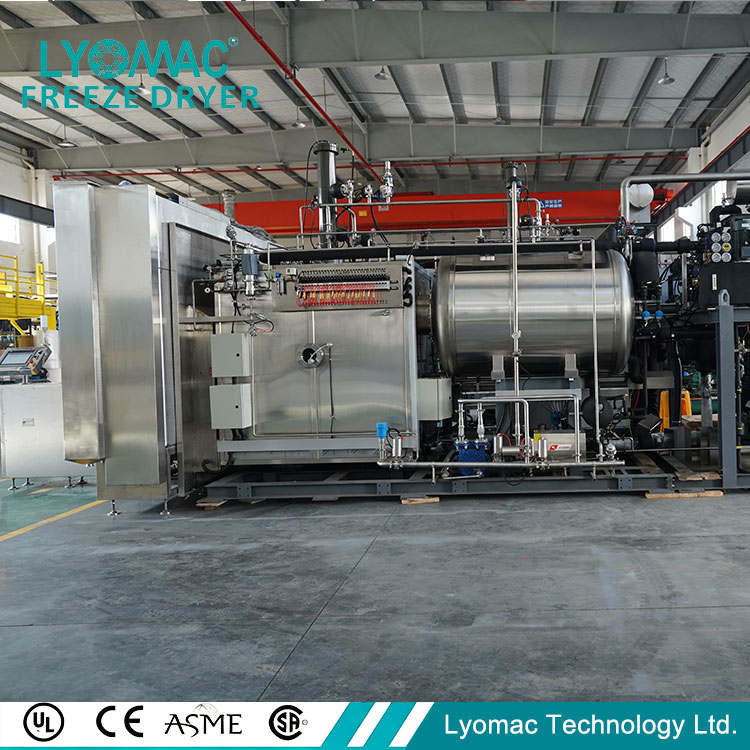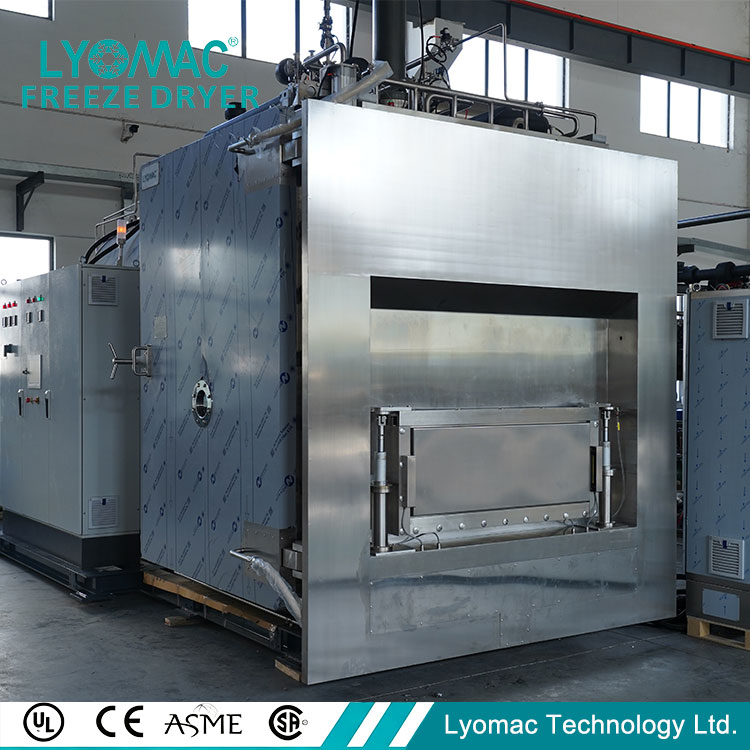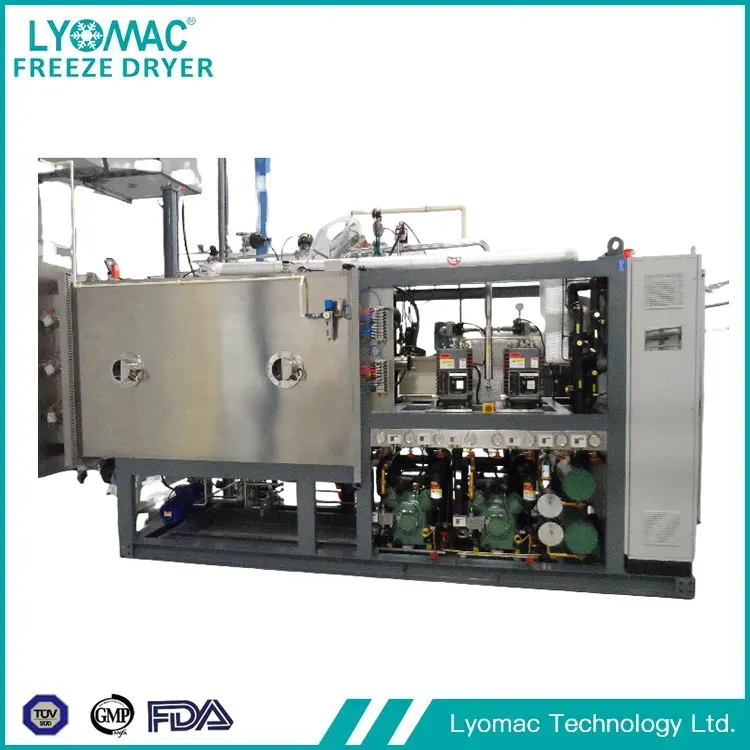
Revisões e esclarecimentos recentes nas orientações internacionais de Boas Práticas de Fabricação (BPF) – particularmente atualizações relacionadas à fabricação estéril, sistemas computadorizados e controle de contaminação – estão remodelando as expectativas para linhas de liofilização em todo o mundo. Os fabricantes e fornecedores de equipamentos devem interpretar essas alterações para garantir a conformidade. Este artigo resume os principais desenvolvimentos regulatórios, suas implicações para as operações de liofilização e as etapas práticas que a LYOMAC TECHNOLOGY LTD recomenda para alinhar as instalações Lyopro com os padrões em evolução.
1. Anexo 1 das BPF da UE (ênfase pós-revisão): expectativas reforçadas em estratégias de controle de contaminação (CCS), redução da intervenção humana em zonas de Grau A e requisitos esclarecidos para tecnologias de barreira (isoladores/RABS).
2. Áreas de foco da FDA: escrutínio contínuo da integridade dos dados, compreensão do processo e validação baseada em riscos; maior atenção às etapas críticas do processo API e biológico, incluindo a liofilização.
3. Sistemas informatizados: o Anexo 11 e as orientações da FDA reforçam a necessidade de registros eletrônicos validados, acesso seguro e rastreabilidade (alinhamento 21 CFR Parte 11).
4. Evolução das orientações da indústria: ISPE e PDA publicaram recomendações diferenciadas sobre controle de contaminação, utilidades estéreis e adoção de PAT para liofilização.
· Controle de contaminação: Os reguladores esperam toques humanos minimizados e CCS demonstrável. As instalações do Lyopro devem suportar interfaces ALUS, CIP/SIP validadas e isolador/O-RABS.
· Integridade e automação de dados: Os sistemas SCADA devem fornecer trilhas de auditoria imutáveis, gerenciamento seguro de usuários e registros eletrônicos adequados para inspeções.
· Expectativas de validação: Maior ênfase na rastreabilidade DQ/IQ/OQ/PQ, compreensão do processo e demonstração de estratégias de controle de acordo com ICH Q8–Q10.
· Ciclo de vida e cadeia de fornecimento: Os reguladores solicitam cada vez mais evidências de suporte ao ciclo de vida do fornecedor, disponibilidade de peças sobressalentes e processos de controle de alterações.
1. Alinhamento inicial do URS: Defina o controle de contaminação, Parte 11, e requisitos de validação no URS para evitar desvios de escopo e retrabalho.
2. Projeto para isolamento: Especifique a compatibilidade do ALUS e os módulos de transferência validados se operações de Grau A forem esperadas. As configurações do Lyopro-V podem ser pré-projetadas para integração do isolador.
3. Planejamento SCADA e CSV: Implementar arquiteturas alinhadas ao GAMP 5 e preparar resultados de validação de sistema computadorizado durante a aquisição.
4. Validação baseada em risco: Use dados DoE e PAT para estabelecer estratégias de controle e reduzir a dependência de buffers de tempo de ponto final prescritivos.
5. Prontidão da documentação: Mantenha documentação DQ/IQ/OQ completa, registros FAT/SAT e rastreabilidade de peças sobressalentes para prontidão para inspeção.
As expectativas regulatórias para a liofilização continuam avançando em direção ao controle demonstrável do processo, à minimização do risco de contaminação e à integridade robusta dos dados. LYOMAC TECHNOLOGY LTD oferece suporte aos clientes por meio de projeto de equipamentos, automação, suporte de validação e serviços de ciclo de vida para atender a essas demandas atualizadas de GMP.
Contato: sales@lyomac.com
Referências selecionadas (APA)
EMA. (2022). Anexo 1 das BPF da UE: Fabricação de medicamentos estéreis. Agência Europeia de Medicamentos.
FDA. (2018). Integridade de dados e conformidade com as orientações do CGMP para a indústria. Administração de Alimentos e Medicamentos dos EUA.
ISPE. (2018). Guia de linha de base: Instalações de fabricação de produtos estéreis. Sociedade Internacional de Engenharia Farmacêutica.